2026年9月17日,欧洲药品管理局人用医药产品委员会(CHMP)采纳积极意见,建议批准Klygefa(通用名:gefurulimab)作为标准疗法的附加治疗,用于抗乙酰胆碱受体抗体阳性的成人全身型重症肌无力患者。该药物由Alexion公司开发,若获得欧盟委员会最终批准,将成为欧盟首个用于该患者群体的双结合纳米体C5抑制剂。
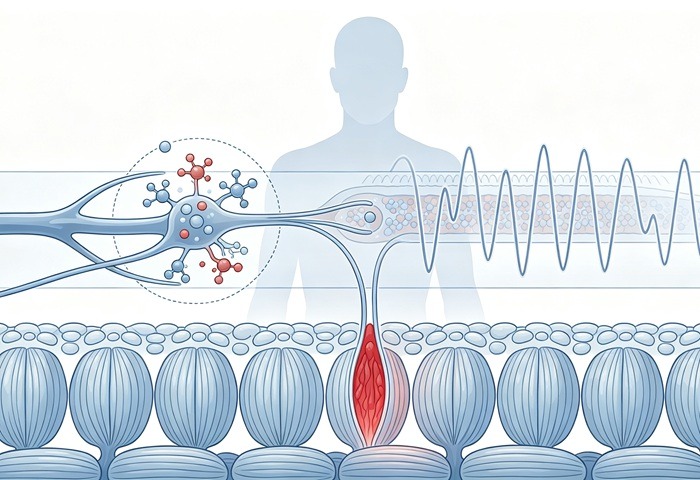
Klygefa是一种靶向补体成分5(C5)的双结合纳米体。其分子结构包含一个C5结合域和一个白蛋白结合域,后者可延长药物半衰期,从而支持每周一次皮下给药的方案。该药物通过阻断C5的裂解来抑制末端补体级联反应,减少膜攻击复合物的形成,该复合物被认为在全身型重症肌无力中导致神经肌肉接头损伤。给药方式为第1天给予基于体重的负荷剂量,第8天开始每周一次基于体重的维持剂量,通过自动注射器进行皮下自我给药。
CHMP的积极意见主要基于III期PREVAIL试验的结果。该试验是一项全球性、随机、双盲、安慰剂对照的多中心研究,在20个国家的260名抗乙酰胆碱受体抗体阳性全身型重症肌无力成人患者中开展。患者按1:1随机分配接受每周一次皮下注射Klygefa或安慰剂,为期26周。
试验达到主要终点。在第26周时,Klygefa组重症肌无力日常生活活动量表(MG-ADL)总评分较基线的改善程度优于安慰剂组。Klygefa组MG-ADL评分平均降低4.2分,安慰剂组降低2.6分,治疗差异为-1.6分(95%置信区间:-2.4至-0.8,p值小于0.0001)。临床意义的改善在第1周即可观察到,并持续至26周研究期结束。在次要终点方面,Klygefa组定量重症肌无力(QMG)总评分改善4.5分,安慰剂组改善2.4分,治疗差异为-2.1分(95%置信区间:-3.1至-1.1,p值小于0.001)。达到QMG评分改善5分及以上的临床意义应答标准的患者比例,Klygefa组为46.3%,安慰剂组为25.2%(p值等于0.002)。
安全性方面,在26周随机治疗期内,Klygefa组治疗中出现的不良事件发生率为75.6%,安慰剂组为80.6%。注射部位反应在Klygefa组更为常见(9.9%对3.1%)。研究期间未报告脑膜炎奈瑟菌感染,但补体抑制剂类药物通常带有此类感染的标签警告,需要接种疫苗并进行监测。根据CHMP意见摘要,Klygefa最常见的副作用包括注射部位反应、背痛、关节痛、肌肉痉挛、肌痛、恶心和呕吐。
PREVAIL试验的结果此前已在2025年美国神经肌肉与电诊断医学协会年会的美国重症肌无力基金会科学会议上公布,并发表于《JAMA Neurology》。Klygefa已在日本获批用于特定全身型重症肌无力成人患者,基于PREVAIL数据的监管申请目前正在美国、中国及其他市场审评中。
注:以上资讯来源于网络,并由致泰药业整理编辑(如有错漏,请帮忙指正),只为提供全球最新上市药品的资讯,帮助全球各地华人患者了解国际新药动态,仅供医护人员内部讨论,不作任何用药建议及依据, 如想要进一步了解药品,请咨询主治医师。