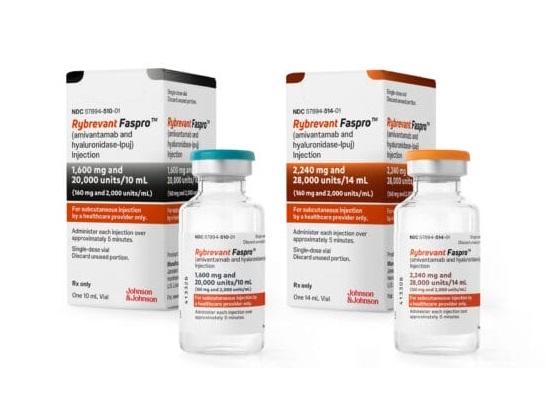
2026年11月5日,美国食品药品监督管理局(FDA)加速批准了Rybrevant Faspro(埃万妥单抗与透明质酸酶-lpuj)皮下注射制剂,作为单药疗法,用于治疗既往接受过铂类化疗和抗PD-(L)1抗体治疗后疾病进展的复发性或转移性头颈部鳞状细胞癌(HNSCC)成人患者。该适应症明确排除HPV相关的口咽部鳞状细胞癌(OPSCC)患者,后者需通过p16免疫组化检测结果予以鉴别。此次获批标志着埃万妥单抗这一靶向EGFR与MET的双特异性抗体首次将适应症范围从肺癌拓展至头颈部肿瘤领域。
Rybrevant Faspro的核心成分埃万妥单抗是一种全人源双特异性抗体,可同时结合并阻断表皮生长因子受体(EGFR)与间质上皮转化因子(MET)的信号传导通路,并通过募集免疫细胞发挥抗肿瘤作用。在复发性和转移性头颈部鳞状细胞癌中,EGFR与MET的过度表达比例高达80%至90%,且通常与不良预后相关。该皮下制剂将埃万妥单抗与重组人透明质酸酶共同配制,给药时间缩短至约5分钟,相较于静脉输注制剂显著提升了给药效率。
此次加速批准基于OrigAMI-4试验的疗效与安全性数据。该研究是一项多中心、开放标签、多队列的Ib/II期临床试验,其中支持获批的队列1共纳入102例既往接受过铂类化疗及抗PD-(L)1抗体治疗后进展的复发性或转移性HNSCC患者,且排除了HPV相关OPSCC患者。患者依据体重接受每三周一次的Rybrevant Faspro皮下注射,直至疾病进展或出现不可耐受的毒性。主要疗效终点为盲法独立中心审查(BICR)依据RECIST v1.1标准评估的总缓解率(ORR)与缓解持续时间(DOR)。
疗效数据显示,经BICR确认的ORR为42%(95% CI:32%,52%),其中完全缓解率为15%,部分缓解率为28%。在产生缓解的患者中,56%的缓解持续时间达到或超过六个月。次要终点方面,中位至首次缓解时间为6.6周,中位缓解持续时间尚未达到,截至分析时63%的缓解仍在持续中。基于研究者评估的ORR为47%,中位无进展生存期为6.8个月,中位总生存期为12.5个月。
安全性方面,OrigAMI-4试验未观察到新的安全性信号。最常见的不良反应(发生率≥20%)包括皮疹(79%)、疲劳(39%)、甲毒性(35%)、口腔炎(32%)和水肿(28%)。严重不良反应发生率为39%,其中肺炎(8%)、出血(4.9%)和吞咽困难(2.9%)为报告较多的严重事件。致死性不良反应发生率为6%,包括猝死(2%)以及心肌缺血、肿瘤出血、吸入性肺炎和间质性肺病/肺炎各1例。给药相关反应发生率为13%,均为1级或2级。处方信息中包含针对超敏反应及给药相关反应、间质性肺病/肺炎、皮肤不良反应、眼部毒性以及胚胎-胎儿毒性的警告与注意事项。
该适应症的持续批准可能取决于确证性试验中临床获益的验证。目前正在进行的III期OrigAMI-5研究旨在评估Rybrevant Faspro联合卡铂与帕博利珠单抗用于复发性或转移性头颈癌一线治疗的疗效,其结果将作为该加速批准转为完全批准的依据。此前,Rybrevant Faspro已于2026年2月获得突破性疗法认定,并于同年7月获得优先审评资格。
注:以上资讯来源于网络,并由致泰药业整理编辑(如有错漏,请帮忙指正),只为提供全球最新上市药品的资讯,帮助全球各地华人患者了解国际新药动态,仅供医护人员内部讨论,不作任何用药建议及依据, 如想要进一步了解药品,请咨询主治医师。